
Inhalt
Das Wichtigste in Kürze
- Das AMNOG regelt seit 2011 die Preisbildung neuer Arzneimittel in Deutschland auf Basis einer Bewertung ihres Zusatznutzens für Patient:innen.
- Die wichtigsten rechtlichen Grundlagen sind § 35a SGB V und § 130b SGB V sowie die Arzneimittel-Nutzenbewertungsverordnung – AM-NutzenV.
- Zentrale Frage des Verfahrens: Bietet ein neues Arzneimittel einen Zusatznutzen gegenüber einer bestehenden Standardtherapie (genannt zweckmäßige Vergleichstherapie)?
- Neue Medikamente sind i. d. R. sofort verfügbar, die Zusatznutzenbewertung und Preisverhandlung erfolgen nachgelagert.
- Das AMNOG muss kontinuierlich weiterentwickelt werden, etwa im Zusammenspiel mit europäischen Verfahren wie dem EU-HTA.
In Deutschland gilt ein Grundprinzip: Neue Arzneimittel sind nach ihrer Zulassung sofort über die Kassen erstattungsfähig. Rabatte werden erst im Nachgang – auf Basis einer vorangegangenen Zusatznutzenbewertung (das „AMNOG“-Verfahren) – mit den Krankenkassen verhandelt. Das ist ein Grund, warum den Patient:innen in Deutschland neue Medikamente im europäischen Vergleich bislang relativ schnell und umfassend zur Verfügung stehen.
Seit 2011 in Kraft, sieht das Arzneimittelmarktneuordnungsgesetz (AMNOG) vor, dass sich der Preis eines neu zugelassenen Medikaments am Zusatznutzen gegenüber bereits erhältlichen Medikamenten orientieren soll. Grundlage ist ein Bewertungsverfahren, an dessen Ende der Gemeinsame Bundesausschuss (G-BA) als höchstes Beschlussgremium der gemeinsamen Selbstverwaltung über Existenz und Ausmaß des Zusatznutzens des Arzneimittels entscheidet. Das Bewertungsergebnis bildet die Basis für die Erstattungsbetragsverhandlungen zwischen Pharmaunternehmen und dem Spitzenverband der Gesetzlichen Krankenversicherung (GKV).
Doch immer wieder gibt es Kritik an der Methodik des Verfahrens – vor allem mit Blick auf die Frage, wie genau der Zusatznutzen eines neuen Medikaments zu messen und zu bewerten ist. Diese Diskussionen gehen alle Menschen in Deutschland etwas an: Denn dieses Verfahren kann Einfluss darauf haben, ob innovative Arzneimittel in die deutsche Patient:innen-Versorgung kommen oder nicht.
Aktuelle News zum Thema Gesundheitspolitik

Was bedeutet AMNOG?
AMNOG steht für Arzneimittelmarktneuordnungsgesetz. Hinter diesem sperrigen Begriff verbirgt sich ein zentrales Steuerungsinstrument der deutschen Gesundheitspolitik, das den Umgang mit neuen Arzneimitteln regelt.
Im Kern geht es beim AMNOG um zwei Fragen:
- Bringt ein neues Arzneimittel einen zusätzlichen Nutzen für Patient:innen?
- Welcher Preis spiegelt diesen Zusatznutzen wider?
Dazu wurde ein Verfahren etabliert, das direkt nach der Markteinführung eines neuen Arzneimittels greift. Pharmaunternehmen müssen ein umfassendes Dossier vorlegen, in dem sie den Zusatznutzen gegenüber einer bereits verfügbaren Standardtherapie darlegen. Auf dieser Grundlage wird bewertet, ob – und in welchem Ausmaß – das neue Präparat gemäß der G-BA Evaluations-Methodik einen Zusatznutzen hat.
Der zentrale Unterschied: Zulassung vs. AMNOG
Wichtig ist die Abgrenzung zur klassischen Arzneimittelzulassung:
AMNOG-Verfahren
Geht einen Schritt weiter; neu in die Versorgung gekommene Arzneimittel müssen in Deutschland i. d. R. ein Zusatznutzenbewertungsverfahren gegenüber bestehenden Therapien durchlaufen; daran knüpft eine Preisverhandlung an.
Arzneimittelrechtliche Zulassung
Prüft, ob ein Arzneimittel die Anforderungen an Qualität, Wirksamkeit und Unbedenklichkeit erfüllt. Diese drei Kriterien bilden die Grundlage jeder Zulassungsentscheidung in Deutschland und der EU.
Die meisten Arzneimittel werden im zentralisierten Verfahren zugelassen: Die Europäische Arzneimittel-Agentur (EMA) spricht im Falle einer positiven Nutzen-Risiko-Bilanz eine Zulassungsempfehlung aus. Die eigentliche Zulassung erfolgt dann durch die Europäische Kommission und gilt in allen Mitgliedsstaaten des europäischen Wirtschaftsraums, also auch in Deutschland.
Damit verschiebt sich der Fokus von der grundsätzlichen Wirksamkeit, Sicherheit und Qualität hin zum Vergleich mit bestehenden Therapien.
Warum wurde das AMNOG eingeführt?
Das AMNOG trat am 1. Januar 2011 in Kraft. Hintergrund war die Frage, wie sich eine moderne Arzneimittelversorgung gestalten lässt, die sowohl medizinischen Fortschritt ermöglicht als auch wirtschaftlich ist.
Vor der Einführung des Gesetzes wurden die Preise neuer, patentgeschützter Arzneimittel bei Markteintritt zunächst vom Hersteller festgelegt. Eine systematische Zusatznutzenbewertung mit anschließender Preisverhandlung gab es noch nicht. Seit 2011 ist das anders: Seitdem werden für alle neuen Medikamente Erstattungsbeträge auf Basis einer Zusatznutzenbewertung verhandelt. Sie gelten rückwirkend ab dem 7. Monat nach Verfahrensbeginn:
- Arzneimittel ohne belegten Zusatznutzen werden in Verhandlungen preislich an bestehende Therapien angeglichen.
- Bei Arzneimitteln mit belegtem Zusatznutzen bildet das Ausmaß des vom G-BA zugesprochenen Zusatznutzens die Grundlage für Preisverhandlungen zwischen Herstellern und Krankenkassen.
Das AMNOG-Verfahren verbindet so ein Zusatznutzenbewertungsverfahren mit wirtschaftlicher Steuerung und schafft einen Rahmen, in dem Nutzen und Preis systematisch miteinander verknüpft werden.
Politische Zielsetzung des AMNOG
Mit dem AMNOG verfolgte der Gesetzgeber mehrere zentrale Ziele:
- „Den Menschen müssen im Krankheitsfall die besten und wirksamsten Arzneimittel zur Verfügung stehen.“
- „Die Preise und Verordnungen von Arzneimitteln müssen wirtschaftlich und kosteneffizient sein.“
- „Es müssen verlässliche Rahmenbedingungen für Innovationen, die Versorgung der Versicherten und die Sicherung von Arbeitsplätzen geschaffen werden.“
Das AMNOG soll also für eine optimale Patientenversorgung, für Wirtschaftlichkeit und für Innovationsanreize sorgen.
Zusatznutzen bestimmt den Preis
Mit dem AMNOG wurde ein grundlegender Paradigmenwechsel eingeführt: Nicht mehr der pharmazeutische Unternehmer bestimmt eigenverantwortlich den Preis eines Arzneimittels, sondern der zugesprochene Zusatznutzen bildet die Grundlage für die Preisverhandlungen zwischen pharmazeutischem Unternehmen und GKV.
Weitere Hintergrundinfos zum Thema Gesundheitspolitik
Das Grundprinzip: Zusatznutzen gegenüber Standardtherapie
Im Zentrum des AMNOG steht eine zentrale Bewertungslogik: Neue Arzneimittel werden nicht isoliert betrachtet, sondern ihr Zusatznutzen im Vergleich zu bestehenden Therapien bewertet. Diese bestehende Behandlung wird als „zweckmäßige Vergleichstherapie“ (zVT) bezeichnet. Welche Therapie als Vergleich herangezogen wird, legt der Gemeinsame Bundesausschuss (G-BA) nach bestimmten Kriterien fest. Unter anderem muss sie – entsprechend dem allgemein anerkannten Stand der medizinischen Erkenntnisse – eine zweckmäßige Therapie im Anwendungsgebiet sein.
Bei der vergleichenden Bewertung geht es um patientenrelevante Effekte. Ein Zusatznutzen kann sich zum Beispiel zeigen durch:
- eine längere Überlebensdauer
- eine Verbesserung der Lebensqualität und Verringerung der Symptome
- weniger Nebenwirkungen
Entscheidend ist: Es wird nicht erneut geprüft, ob ein Arzneimittel grundsätzlich wirksam und sicher ist. Das ist bereits Gegenstand der Zulassung. Stattdessen wird bewertet, inwiefern es im Vergleich zur bestehenden Versorgung einen zusätzlichen therapeutischen Vorteil für Patient:innen bietet.
Einordnung des Zusatznutzens
Die Einteilung des Zusatznutzens erfolgt gemäß den Kategorien der Arzneimittel-Nutzenbewertungsverordnung (AM-NutzenV). Diese reichen von einem klar belegten Fortschritt bis hin zu einem geringeren Nutzen:
- erheblicher Zusatznutzen
- beträchtlicher Zusatznutzen
- geringer Zusatznutzen
- Zusatznutzen nicht quantifizierbar
- kein belegter Zusatznutzen bzw. Zusatznutzen gilt als nicht belegt
- geringerer Nutzen
Diese Differenzierung ist zentral, weil sie die Grundlage für die spätere Preisfindung bildet.
Hinweis: Wie genau der Zusatznutzen methodisch bestimmt wird – etwa anhand klinischer Studien, Endpunkte und Evidenzstufen – wird im Fachartikel „Wie funktioniert das AMNOG-Verfahren?“ ausführlich erläutert.
Wie funktioniert das AMNOG-System? Ein Kurzüberblick
Das AMNOG-Verfahren beginnt, sobald ein neues Arzneimittel mit neuem Wirkstoff nach der Zulassung in Deutschland auf den Markt kommt. Ab diesem Zeitpunkt muss der pharmazeutische Hersteller dem Gemeinsamen Bundesausschuss ein Dossier vorlegen, in dem der Zusatznutzen gegenüber der zweckmäßigen Vergleichstherapie dargestellt wird. Grundlage dafür ist § 35a SGB V.
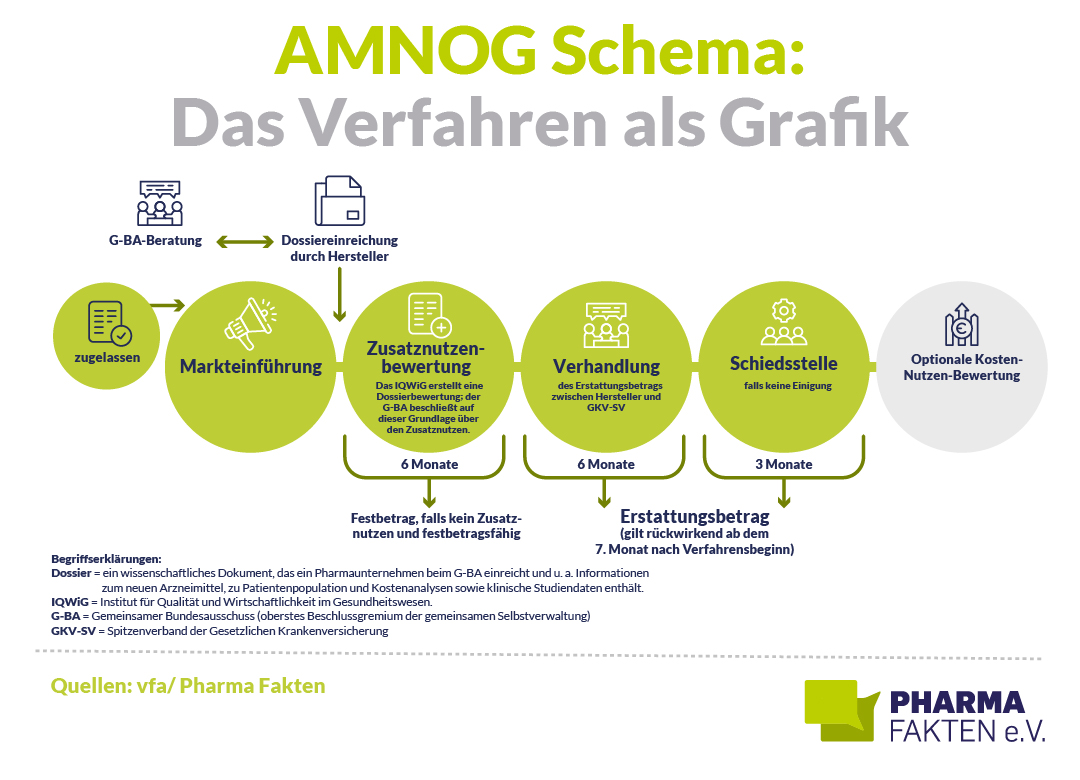
Vereinfacht lässt sich der Ablauf in vier Schritte gliedern:
- Markteintritt nach Zulassung & Dossier des Herstellers
Das neue Arzneimittel wird in Deutschland verfügbar. Der Hersteller reicht Unterlagen zum medizinischen Nutzen, zum Zusatznutzen gegenüber der Vergleichstherapie, zu Patientengruppen und zu den Kosten für die Gesetzliche Krankenversicherung ein. Welche Nachweise konkret erbracht werden sollen, legt der G-BA fest. - Zusatznutzenbewertung
Der G-BA prüft die Unterlagen und kann das IQWiG oder Dritte mit der wissenschaftlichen Bewertung des Dossiers beauftragen. - Stellungnahmeverfahren & Beschluss zum Zusatznutzen
Nach Veröffentlichung der Dossierbewertung folgt ein Stellungnahmeverfahren – schriftlich und mündlich per Anhörung. Unter anderem können Pharmaunternehmen, Verbände und Sachverständige zu dem Ergebnis der Nutzenbewertung Stellung nehmen. Der G-BA trifft einen Beschluss zum Zusatznutzen. - Preisverhandlung mit dem GKV-Spitzenverband
Das Ergebnis der Zusatznutzenbewertung bildet anschließend die Grundlage für die Verhandlung des Erstattungsbetrags zwischen dem pharmazeutischen Unternehmen und dem GKV-Spitzenverband.
Für den Zeitrahmen gilt: Die frühe Nutzenbewertung wird in der Regel innerhalb von sechs Monaten nach Markteintritt abgeschlossen. Das gesamte AMNOG-Verfahren dauert regulär zwölf Monate (mit Schiedsstelle 15 Monate). Seit Inkrafttreten des GKV-Finanzstabilisierungsgesetzes gilt der verhandelte Erstattungsbetrag rückwirkend ab dem siebten Monat nach Markteintritt. In den ersten sechs Monaten gilt der vom Hersteller festgelegte Preis.
Das AMNOG-Verfahren
Für bestimmte Arzneimittelgruppen und Situationen sieht das AMNOG zusätzliche Regelungen vor. Dazu zählen unter anderem Arzneimittel für seltene Erkrankungen (Orphan Drugs). Für diese gilt der Zusatznutzen bereits mit der Zulassung grundsätzlich als belegt und muss im Rahmen der frühen Nutzenbewertung daher nicht erneut nachgewiesen werden (§ 35a SGB V). Hintergrund ist, dass für die meisten Orphan Drugs noch keine Therapie existiert oder ein erheblicher Nutzen („significant benefit“) gegenüber bestehenden Behandlungsmethoden bereits im Rahmen der Vergabe des Orphan-Drug-Status belegt wurde. Der Gemeinsame Bundesausschuss (G-BA) bewertet deshalb nicht, ob ein Zusatznutzen vorliegt, sondern bestimmt dessen Ausmaß für die jeweiligen Patientengruppen. Diese Einstufung bildet anschließend die Grundlage für die Erstattungsbetragsverhandlungen. Auch für Reserveantibiotika bestehen zusätzliche Regelungen; der Zusatznutzen gilt ebenfalls als belegt (§ 35a Abs. 1c SGB V).
Darüber hinaus kann der Gemeinsame Bundesausschuss bei bestimmten Arzneimitteln eine anwendungsbegleitende Datenerhebung verlangen. Dies betrifft insbesondere Situationen, in denen die Datenlage zum Zeitpunkt der Zulassung noch begrenzt ist und zusätzliche Erkenntnisse aus der Versorgungspraxis gewonnen werden sollen.
Was bedeutet das AMNOG für Patient:innen und Ärzt:innen?
Grundsätzlich gilt: Neue Arzneimittel sind nach ihrer Zulassung und dem Markteintritt in Deutschland direkt erstattungsfähig. Denn sie haben ein positives Nutzen-Risiko-Verhältnis und entsprechende Nachweise mit Blick auf Wirksamkeit, Sicherheit und Qualität erbracht. Sie können – sofern keine generellen Verordnungsausschlüsse bestehen – von Ärzt:innen zulasten der gesetzlichen Krankenversicherung verordnet werden. Patient:innen müssen daher nicht auf den Abschluss des AMNOG-Verfahrens warten, um Zugang zu einer neuen Therapie zu erhalten.
Auch die ärztliche Therapiefreiheit bleibt unberührt. Die Entscheidung, welches Arzneimittel eingesetzt wird, richtet sich weiterhin nach der Zulassung und den entsprechenden Fachinformationen. Die Zusatznutzenbewertung im Rahmen des AMNOG schränkt diese Verordnungsmöglichkeiten nicht ein.
Für Patient:innen bedeutet das idealerweise im Ergebnis: früher Zugang zu innovativen Arzneimitteln bei gleichzeitiger Einbindung in ein System, das den Zusatznutzen neuer Therapien prüft. Aber immer wieder gibt es Kritik an der Methodik des Verfahrens – vor allem mit Blick auf die Frage, wie genau der Zusatznutzen eines neuen Medikaments zu messen und zu bewerten ist. Standardmäßig werden z. B. randomisierte kontrollierte Studien (RCTs) gefordert, doch sie stoßen in manchen Fällen an Grenzen. Bei schweren bzw. lebensbedrohlichen Krankheiten etwa lassen sich beispielsweise RCTs mit Vergleichsarm aus ethischen Gründen nicht immer durchführen. Dadurch und aus vielen anderen Gründen kann es schwierig werden, den Zusatznutzen eines neuen Arzneimittels nach den geltenden Bewertungsmaßstäben nachzuweisen – mit möglichen Auswirkungen auf die anschließenden Preisverhandlungen und im Zweifel auch auf die Verfügbarkeit einer Therapie. Die Pharmaindustrie fordert daher eine Reform des AMNOG und u. a. eine Anerkennung bestverfügbarer Evidenz (etwa aus modernen Studiendesigns) in besonderen Therapiesituationen.
Kurzüberblick: Die zentralen Akteure im AMNOG-Verfahren
- Gemeinsamer Bundesausschuss (G-BA)
Der G-BA ist das zentrale Entscheidungsgremium: Er bewertet den Zusatznutzen neuer Arzneimittel und trifft den abschließenden Beschluss auf Basis der vorgelegten Daten. - Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen (IQWiG)
Das IQWiG übernimmt – wenn beauftragt – die wissenschaftliche Bewertung der eingereichten Dossiers und erstellt eine Nutzenbewertung als Grundlage für die Entscheidung des G-BA. - Pharmazeutische Unternehmen
Sie sind verpflichtet, zum Zeitpunkt des Markteintritts ein Dossier mit den geforderten Daten zum Zusatznutzennachweis vorzulegen und verhandeln anschließend den Erstattungsbetrag für ihr Arzneimittel mit dem GKV-Spitzenverband. - GKV-Spitzenverband
Der GKV-Spitzenverband vertritt die gesetzliche Krankenversicherung und ist Verhandlungspartner der pharmazeutischen Unternehmen bei der Festlegung des Erstattungsbetrags. Gleichzeitig ist er im G-BA vertreten und damit zuvor an den Beschlüssen über den Zusatznutzen beteiligt. - Schiedsstelle
Kommt es in den Preisverhandlungen zu keiner Einigung, entscheidet eine unabhängige Schiedsstelle über den Erstattungsbetrag.
Aktuelle News zum Thema Gesundheitswirtschaft


Internationale Einordnung: Wie besonders ist das AMNOG?
Ein Blick über Deutschland hinaus zeigt: Das AMNOG ist kein völlig singuläres System. Wie in Deutschland werden auch in vielen anderen europäischen Staaten nach Zulassung Nutzenbewertungen durchgeführt – etwa in Frankreich oder England. In ihrer Ausgestaltung und Methodik sind sie jedoch oft sehr unterschiedlich.
In Deutschland sind innovative Arzneimittel im europäischen Vergleich noch relativ schnell und umfassend verfügbar. Das liegt auch an der Ausgestaltung des AMNOG: Denn neue Medikamente stehen nach ihrer Zulassung unmittelbar für die Versorgung zur Verfügung; sie können mit Markeintritt sofort von den Krankenkassen erstattet werden, die Patient:innen müssen nicht erst den Abschluss der Preisverhandlungen abwarten. Diese erfolgen nachgelagert. Das AMNOG-Verfahren gilt somit als verlässlich; bei globalen Markteinführungen von Medikamenten wird Deutschland daher bislang meist frühzeitig berücksichtigt.
Mit der Einführung des europäischen Health Technology Assessment (EU-HTA) ab Januar 2025 hat sich der Rahmen inzwischen weiterentwickelt: Gemeint ist eine Nutzenbewertung für neue Arzneimittel auf europäischer Ebene, die parallel zur europäischen Zulassung stattfindet – zunächst für Arzneimittel für neuartige Therapien (ATMPs) und onkologische Erkrankungen. Stufenweise werden weitere Medikamente umfasst. Die klinische Bewertung der Studien soll demnach auf europäischer Ebene erfolgen, die Beurteilung des Zusatznutzens und die Preisgestaltung verbleiben in der nationalen Zuständigkeit. Ziel dieses Ansatzes ist es, die Bewertung klinischer Daten europaweit zu harmonisieren, Doppelarbeit zu reduzieren und eine einheitlichere Grundlage für nationale Entscheidungen zu schaffen. Damit wird das AMNOG zunehmend in einen europäischen Kontext eingebettet.
Kritik am AMNOG: Mögliche Nachteile
Neben seinen Zielen und Wirkungen wird das AMNOG auch kritisch diskutiert. Aus ärztlicher und wissenschaftlicher Sicht betrifft dies insbesondere die Relevanz im Versorgungsalltag, etwa bei komplexen oder sich schnell verändernden Therapiesituationen. Zudem wird die klinische Relevanz der Bewertungskategorien hinterfragt. Wenn zum Beispiel kein Zusatznutzen attestiert wird, hat das in der überwiegenden Zahl der Fälle rein formale oder methodische Gründe. Sie bestehen – abgesehen von nicht vorgelegten Daten und Dossiers – meist aus Abweichungen von den Anforderungen des G-BA. Eine abschließende Bewertung ist in solchen Fällen nicht erfolgt – was also nicht heißt, dass einige der betroffenen Wirkstoffe nicht doch einen (womöglich sogar signifikanten) Zusatznutzen haben könnten.
Das heißt: Ein AMNOG-Beschluss bildet nicht unbedingt die Versorgungsrealität ab. Im Falle eines Wirkstoffes zur Behandlung der akuten myeloischen Leukämie etwa konnte der G-BA im Jahr 2024 „keinen Zusatznutzen mehr bescheinigen“, obwohl er zum Zeitpunkt der Bewertung gemäß Leitlinien und Stellungnahme der medizinischen Fachgesellschaft als Therapiestandard galt.
Auch aus Sicht der pharmazeutischen Industrie besteht daher Reformbedarf. Hierzu zählen unter anderem starre methodische Anforderungen bei der Nutzenbewertung sowie regulatorische Eingriffe und Sparmaßnahmen, die die nutzenbasierte Preisfindung entwerten. Darüber hinaus stellen die zunehmende Bürokratie und Komplexität des Verfahrens eine Herausforderung dar. Auch die Integration europäischer Prozesse – insbesondere des EU-HTA – erfordert zusätzlichen Abstimmungsaufwand. Ebenso stoßen bestehende Bewertungsmethoden bei neuen Therapieansätzen, etwa personalisierten oder langfristig wirkenden Behandlungen, teilweise an Grenzen.
Hinzu kommt ein sogenanntes „Governance“-Problem: Der GKV-SV hat im gesamten AMNOG-Verfahren eine sehr starke Position. Im Gegensatz zum pharmazeutischen Unternehmen ist er bereits im G-BA in die Zusatznutzenbewertung eingebunden; gleichzeitig tritt er in den Erstattungsbetragsverhandlungen als Verhandler für alle Krankenkassen auf.
Fazit: Das AMNOG muss ein lernendes System sein
Das AMNOG hat sich seit 2011 etabliert und funktioniert operativ gut. Im Zentrum steht das Prinzip, dass sich der Preis eines Arzneimittels an einer Zusatznutzenbewertung orientiert. Dass das Verfahren der Zusatznutzenbewertung und Preisverhandlung nachgelagert stattfindet, soll gewährleisten, dass die Patient:innen unmittelbar nach Zulassung Zugang zu einem neuen Arzneimittel erhalten können; es ist mit Markteintritt sofort erstattungsfähig. Doch gerade in der pharmazeutischen Industrie ist die Sorge groß, dass sich das AMNOG zunehmend zu einer Versorgungshürde entwickelt, wenn es nicht reformiert wird.
Deswegen gilt: Das AMNOG muss ein lernendes System sein und kontinuierlich weiterentwickelt werden, um auf medizinischen Fortschritt, neue Studiendesigns und veränderte Anforderungen in der Versorgung, aber auch politische Entwicklungen zu reagieren.
Weitere Hintergrundinfos zum Thema Gesundheitspolitik
- https://www.g-ba.de/themen/arzneimittel/arzneimittel-richtlinie-anlagen/nutzenbewertung-35a/
- https://www.vfa.de/de/gesundheit-versorgung/gesundheitspolitik/amnog-schnell-erklaert.html
- https://www.pharmadeutschland.de/themen/arzneimittelpreise-und-regularien/amnog-verfahren/weiterentwicklung-des-amnog-fuer-eine-innovative-arzneimittelversorgung/
- https://www.vfa.de/de/gesundheit-versorgung/amnog
- https://www.gesetze-im-internet.de/SGB_5/__35a.html
- https://www.gesetze-im-internet.de/am-nutzenv/__5.html
- https://health.ec.europa.eu/health-technology-assessment/overview_de
- https://www.vfa.de/de/gesundheit-versorgung/amnog/zukunft-amnog-neue-impulse-fuer-die-patientenversorgung
- https://www.vfa.de/de/gesundheit-versorgung/gesundheitspolitik/gute-versorgungssituation-in-deutschland-kein-naturgesetz
- https://pharma-fakten.de/news/auf-innovationen-verzichten-das-koennen-wir-uns-nicht-leisten/
- https://dserver.bundestag.de/btd/17/024/1702413.pdf
- https://www.vfa.de/de/gesundheit-versorgung/gesundheitspolitik/europaeische-nutzenbewertung-schnell-erklaert.html
- https://www.vfa.de/de/gesundheit-versorgung/euro-hta/eu-hta-wettlauf-nationale-anwendung
- https://www.bpi.de/index.php?eID=dumpFile&t=f&f=81173&token=497eebb81f1f636e0dba8e870ab3eed8950fecc3
- https://www.vfa.de/de/gesundheit-versorgung/amnog/wie-nuetzlich-nicht-belegter-zusatznutzen
- https://www.g-ba.de/presse/pressemitteilungen-meldungen/1184/
- https://www.vfa.de/de/gesundheit-versorgung/gesundheitspolitik/erstattungsbetrag-schnell-erklaert.html
- https://pharma-fakten.de/kommentare/wenn-worte-politik-machen-das-irrefuehrende-narrativ-vom-orphan-drug-privileg/
- https://pharma-fakten.de/news/seltene-erkrankungen-mythen-zu-orphan-drugs-im-faktencheck/