
Inhalt
Das Wichtigste in Kürze
- Das AMNOG-Verfahren bewertet den Zusatznutzen neuer Arzneimittel nach gesetzlich festgelegten Kriterien und bildet die Grundlage für die anschließende Verhandlung des Erstattungsbetrags.
- Der Ablauf umfasst Markteintritt, Dossier, Nutzenbewertung durch das IQWiG, Expertenanhörung, Nutzenbewertungsbeschluss durch den GBA und Preisverhandlung mit dem GKV-Spitzenverband. Bei Nichteinigung entscheidet eine Schiedsstelle.
- Neue Arzneimittel sind sofort nach Zulassung und Markteintritt erstattungsfähig – die Preisverhandlung erfolgt nachgelagert.
- Trotz EU-HTA bleibt ein nationales Dossier notwendig, da zentrale Angaben für das deutsche Gesundheitssystem berücksichtigt werden müssen.
Was ist das AMNOG-Verfahren?
Das AMNOG-Verfahren ist ein gesetzlich geregelter Prozess zur Bewertung und Preisfindung neuer Arzneimittel mit neuen Wirkstoffen in der gesetzlichen Krankenversicherung. Die Abkürzung AMNOG steht für Arzneimittelmarktneuordnungsgesetz und bezeichnet eine grundlegende Reform der Arzneimittelpreisbildung in Deutschland, die seit dem 1. Januar 2011 gilt.
Im Kern besteht das Verfahren aus zwei miteinander verknüpften Elementen: der frühen Nutzenbewertung nach § 35a SGB V und der anschließenden Vereinbarung eines Erstattungsbetrags nach § 130b SGB V. Ziel ist es, den Preis eines neuen Arzneimittels an dem im Rahmen der frühen Nutzenbewertung zugesprochenen Zusatznutzen auszurichten.
Wichtig ist die Abgrenzung zur Zulassung: Während die arzneimittelrechtliche Zulassung durch europäische oder nationale Behörden prüft, ob ein Medikament wirksam und sicher ist (Nutzen-Risiko-Verhältnis), stellt das AMNOG-Verfahren eine zusätzliche Frage: Bietet das neue Arzneimittel nach den im AMNOG-Verfahren geltenden Bewertungsmaßstäben einen zusätzlichen patientenrelevanten Vorteil gegenüber einer bestehenden Standardtherapie?
Das AMNOG-Verfahren entscheidet somit nicht darüber, ob ein Arzneimittel eingesetzt werden darf, sondern darüber, wie sein Nutzen im Vergleich zu bestehenden Therapien bewertet und welcher Erstattungsbetrag zwischen pharmazeutischem Unternehmen und GKV-Spitzenverband vereinbart wird.
Aktuelle News zum Thema Gesundheitspolitik

Das AMNOG-Verfahren in der Übersicht
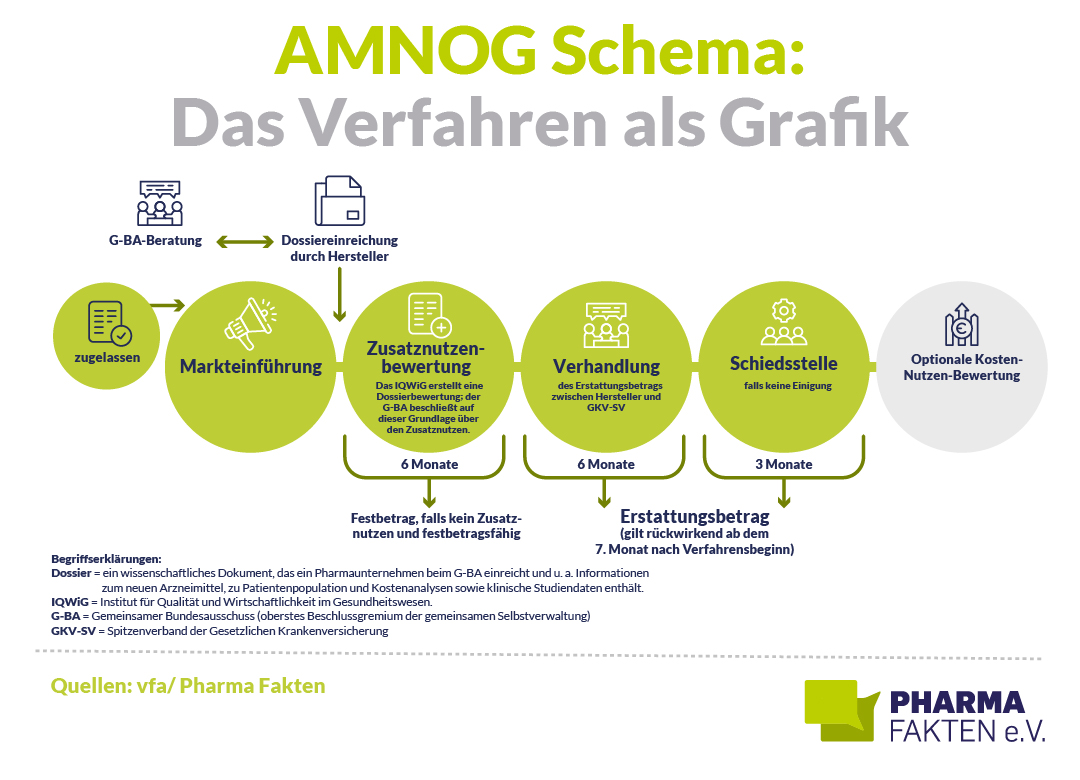
Das AMNOG-Verfahren folgt einem definierten zeitlichen Ablauf, der mit dem Markteintritt eines neuen Arzneimittels beginnt und in der Regel nach zwölf Monaten abgeschlossen ist.
- Monat 0: Mit dem Markteintritt nach Zulassung startet das Verfahren. Zeitgleich reicht das pharmazeutische Unternehmen das Dossier mit allen relevanten Informationen und Studiendaten beim Gemeinsamen Bundesausschuss (G-BA) ein.
- Monat 3: Die frühe Nutzenbewertung wird veröffentlicht, in der Regel auf Basis der Bewertung durch das IQWiG. Das anschließende Stellungnahmeverfahren (schriftlich und mündlich) bringt klinische Expertise und weitere fachliche Perspektiven in das Verfahren ein.
- Monat 6: Der G-BA trifft seinen Beschluss zum Zusatznutzen unter Berücksichtigung der eingegangenen Stellungnahmen.
- Monat 12: Die Preisverhandlungen zwischen dem pharmazeutischen Unternehmen und dem GKV-Spitzenverband sind regulär abgeschlossen. Der verhandelte Erstattungsbetrag gilt rückwirkend ab dem 7. Monat nach Beginn des AMNOG-Verfahrens als einheitlicher Abgabepreis für das Arzneimittel.
Kommt es in den Verhandlungen zu keiner Einigung, entscheidet eine unabhängige Schiedsstelle über den Erstattungsbetrag.
AMNOG-Verfahren: Ablauf in 4 Schritten
Schritt 1: Markteintritt nach Zulassung & Dossiereinreichung
Mit der Zulassung eines neuen Arzneimittels kann nicht nur seine Anwendung in der Versorgung beginnen, sondern auch das AMNOG-Verfahren. Der Startpunkt ist der Markteintritt in Deutschland, also die erstmalige Aufnahme in den Vertrieb.
Ab diesem Zeitpunkt ist das pharmazeutische Unternehmen verpflichtet, ein umfassendes Dossier beim Gemeinsamen Bundesausschuss (G-BA) einzureichen. Dieses enthält alle relevanten Daten zum neuen Wirkstoff, u. a. auf Grundlage der Zulassungsunterlagen und durchgeführten Studien. Im Dossier soll der Zusatznutzen des Arzneimittels im Vergleich zu einer sogenannten zweckmäßigen Vergleichstherapie dargelegt werden.
Gut zu wissen:
Ein AMNOG-Verfahren wird nicht nur beim erstmaligen Inverkehrbringen eines neuen Wirkstoffs ausgelöst. Auch neue Anwendungsgebiete eines bereits zugelassenen Arzneimittels können eine erneute Nutzenbewertung auslösen.
Darüber hinaus kann es in weiteren Fällen zu einer erneuten Nutzenbewertung kommen – etwa nach Ablauf eines befristeten Beschlusses, bei neuen wissenschaftlichen Erkenntnissen oder im Zusammenhang mit einer anwendungsbegleitenden Datenerhebung. Für Orphan Drugs ist zudem das Überschreiten der gesetzlichen Umsatzschwelle von 30 Millionen Euro ein Auslöser für eine reguläre Nutzenbewertung. Auch pharmazeutische Unternehmen können unter bestimmten Voraussetzungen eine erneute Nutzenbewertung beantragen.
Bereits vor dem Markteintritt besteht für pharmazeutische Unternehmen zudem die Möglichkeit, eine frühe Beratung durch den G-BA in Anspruch zu nehmen – etwa zur Wahl der zweckmäßigen Vergleichstherapie, zu geeigneten Endpunkten oder zum Studiendesign. Geklärt wird dabei auch, welche Evidenz später im Verfahren vorgelegt werden kann und bewertet wird. Der GBA ist an die Ergebnisse der Beratung nicht gebunden. So kann er beispielsweise noch nachträglich die zweckmäßige Vergleichstherapie ändern.
Das Dossier enthält alle relevanten Informationen, die für die Bewertung des neuen Arzneimittels laut G-BA erforderlich sind. Dazu gehören insbesondere:
- die zugelassenen Anwendungsgebiete des Arzneimittels
- der medizinische Nutzen auf Basis klinischer Studien
- Vergleiche gegenüber der zweckmäßigen Vergleichstherapie
- Angaben zu den Patient:innenzahlen, für die das Arzneimittel infrage kommen
- die Kosten für die Gesetzliche Krankenversicherung (GKV)
- sowie Anforderungen an eine qualitätsgesicherte Anwendung.
Grundlage des Dossiers sind in der Regel die Daten aus dem Zulassungsverfahren sowie weitere relevante klinische Studien. Dabei müssen alle verfügbaren Studien – unabhängig davon, ob sie vom Unternehmen selbst oder extern durchgeführt wurden – berücksichtigt werden. Die Bedeutung des Dossiers ist zentral: Es bestimmt maßgeblich, wie der Zusatznutzen eines Arzneimittels eingeschätzt wird – und damit auch die spätere Preisfindung.
Welche Evidenz als ausreichend angesehen wird, richtet sich nach den geltenden Bewertungsmaßstäben des G-BA. Wie diese Anforderungen ausgestaltet sein sollten, wird insbesondere mit Blick auf innovative Therapieformen kontinuierlich diskutiert.
Wie aufwendig ist ein AMNOG-Dossier
Die Erstellung eines Dossiers für die frühe Nutzenbewertung ist mit erheblichem Aufwand verbunden. Nach Angaben des vfa dauert die Erstellung durchschnittlich zwölf Monate und kostet rund 800.000 Euro.
Auch der Umfang ist in den vergangenen Jahren deutlich gewachsen: Allein die Module 1 bis 4 umfassen laut vfa inzwischen durchschnittlich rund 3.500 Seiten – früher waren es durchschnittlich 750 Seiten. In Einzelfällen erreichen Dossiers einen Umfang von 20.000 bis 40.000 Seiten.
Bei durchschnittlich 74 eingereichten Dossiers pro Jahr entsprechen allein die Kosten der Dossiererstellung rechnerisch knapp 60 Millionen Euro jährlich.
Quelle: vfa, „AMNOG-Dossiervorlagen: Reduzierung nötig“
Schritt 2: Die frühe Nutzenbewertung (Dossierbewertung)
Nach Einreichung des Dossiers beginnt die frühe Nutzenbewertung.
„Bei der Nutzenbewertung wird geprüft, ob für das Arzneimittel ein Zusatznutzen gegenüber der zweckmäßigen Vergleichstherapie belegt ist, welcher Zusatznutzen für welche Patientengruppen in welchem Ausmaß belegt ist, wie die vorliegende Evidenz zu bewerten ist und mit welcher Wahrscheinlichkeit der Beleg jeweils erbracht wird.“ (§ 7 AM-NutzenV)
Gut zu wissen:
Weil empirische Wissenschaft keine endgültigen Beweise liefern kann und Aussagen immer mit einer bestimmten Wahrscheinlichkeit und Unsicherheit verbunden sind, ist der Begriff „Beleg“ in diesem Zusammenhang nicht unumstritten. Für die frühe Nutzenbewertung stellt sich deshalb die Frage, welche Evidenz und welche Ergebnissicherheit ausreichen, um einen Zusatznutzen als „belegt“ anzusehen.
Je höher die Anforderungen daran sind, desto geringer ist zwar das Risiko, einen nicht vorhandenen Zusatznutzen fälschlicherweise anzunehmen. Gleichzeitig steigt jedoch das Risiko, einen tatsächlich vorhandenen Zusatznutzen nicht anzuerkennen. Dieses Spannungsfeld wird auch als „AMNOG-Dilemma“ bezeichnet.
Kann im Rahmen der frühen Nutzenbewertung kein Zusatznutzen nachgewiesen werden, bedeutet das daher nicht einfach, dass das Arzneimittel keinen zusätzlichen Nutzen bietet. Denn die frühe Nutzenbewertung beurteilt, ob ein Zusatznutzen auf Grundlage der nach den geltenden Bewertungsmaßstäben vorliegenden Evidenz dargelegt werden kann.
Immer wieder wird darüber diskutiert, inwiefern es eine Anpassung der AMNOG-Bewertungsmethodik braucht, um auch besondere Therapiesituationen ausreichend berücksichtigen zu können – zum Beispiel in Fällen, in denen die Durchführung von randomisierten kontrollierten klinischen Studien nicht möglich oder ethisch vertretbar ist.
Verantwortlich für die frühe Nutzenbewertung ist der Gemeinsame Bundesausschuss (G-BA), der in der Regel das Institut für Qualität und Wirtschaftlichkeit im Gesundheitswesen (IQWiG) mit der Bewertung der Dossiers beauftragt. Die Bewertung erfolgt nach den Grundsätzen der evidenzbasierten Medizin.
Zentrale Referenz ist dabei die zweckmäßige Vergleichstherapie (zVT). Welche Therapie das ist, legt der G-BA zuvor nach bestimmten Kriterien fest. Unter anderem muss sie – entsprechend dem allgemein anerkannten Stand der medizinischen Erkenntnisse – eine zweckmäßige Therapie im Anwendungsgebiet sein. Entscheidend für die frühe Nutzenbewertung eines neuen Arzneimittels ist die Frage, ob nach den geltenden Bewertungsmaßstäben ein zusätzlicher therapeutischer Nutzen für die Patient:innen nachgewiesen werden kann.
Als patientenrelevante Endpunkte gelten insbesondere (§ 5 AM-NutzenV):
- Mortalität (z. B. Verlängerung der Überlebensdauer)
- Morbidität (z. B. Verbesserung des Gesundheitszustands, Linderung oder Verringerung von Krankheitssymptomen)
- Gesundheitsbezogene Lebensqualität (Verbesserung der gesundheitsbezogenen Lebensqualität)
- Nebenwirkungen der Therapie (z. B. Vermeidung oder Verringerung schwerwiegender oder anderer Nebenwirkungen)
Die Ergebnisse der Dossier-Bewertung werden in der Regel drei Monate nach Beginn des Verfahrens veröffentlicht. Sie bilden die Grundlage für das anschließende Stellungnahmeverfahren und die finale Beschlussfassung durch den G-BA.
Diskussion um die Bewertungsmethodik: Das „AMNOG-Dilemma“:
Die frühe Nutzenbewertung ist seit ihrer Einführung Gegenstand wissenschaftlicher und gesundheitspolitischer Diskussionen. Im Mittelpunkt stehen unter anderem die Fragen, wie sich der Zusatznutzen innovativer Therapien unter den geltenden Bewertungsmaßstäben am besten nachweisen lässt und wie wissenschaftliche Evidenz in der Nutzenbewertung angemessen berücksichtigt werden sollte.
Dabei gilt es, unterschiedliche Ziele miteinander in Einklang zu bringen: Einerseits soll der Zusatznutzen neuer Arzneimittel möglichst belastbar dargelegt werden. Andererseits besteht die Gefahr, dass zu hohe oder unflexible Evidenz-Anforderungen den medizinischen Fortschritt behindern und der Zusatznutzen innovativer Arzneimittel verkannt wird. Dieses Spannungsfeld wird häufig als „AMNOG-Dilemma“ bezeichnet.
Ein zentraler Diskussionspunkt betrifft die Frage, welche Evidenz für den Nachweis eines Zusatznutzens herangezogen wird. Randomisierte kontrollierte Studien (RCTs) gelten als wissenschaftlicher Goldstandard, lassen sich jedoch beispielsweise bei Arzneimitteln für neuartige Therapien (ATMPs) wie Gentherapien oder bei besonders schweren, seltenen Erkrankungen nicht immer oder nur eingeschränkt durchführen. Diskutiert wird deshalb unter anderem, in welchem Umfang alternative Studiendesigns, Real-World-Daten oder Surrogatparameter als Endpunkte berücksichtigt werden sollten.
Vertreter:innen der pharmazeutischen Industrie sprechen sich für eine bessere Anerkennung solch besonderer Therapiesituationen und für mehr Flexibilität bei der Berücksichtigung bestverfügbarer Evidenz aus. Die Frage nach der geeigneten Bewertungsmethodik reicht über die frühe Nutzenbewertung hinaus: Schließlich hat das Ergebnis der frühen Nutzenbewertung Einfluss auf die anschließenden Preisverhandlungen und somit unter Umständen auch auf die Verfügbarkeit einer neuen Therapie in Deutschland.
Mehr über zum Thema Gesundheitspolitik & AMNOG
Schritt 3: Stellungnahmeverfahren und Beschluss
Auf die Veröffentlichung der Dossierbewertung folgt das Stellungnahmeverfahren. In dieser Phase erhalten verschiedene Akteure die Möglichkeit, zu der Bewertung Stellung zu nehmen. Dazu zählen insbesondere pharmazeutische Unternehmen, Verbände und Sachverständige.
Die Patientenperspektive ist im G-BA übrigens institutionell eingebunden: Patientenvertreter:innen verfügen über Mitberatungs- und Antragsrechte, haben bei Beschlüssen jedoch kein Stimmrecht.
Die Stellungnahmen erfolgen sowohl schriftlich als auch mündlich und können zusätzliche Daten oder neue Perspektiven in das Verfahren einbringen. Sie sind ein wichtiger Bestandteil, um die Bewertung auf eine möglichst breite fachliche Grundlage zu stellen.
Im Anschluss fasst der Gemeinsame Bundesausschuss (G-BA) innerhalb von weiteren drei Monaten einen Beschluss. Dieser basiert auf der vorliegenden Evidenz sowie den eingegangenen Stellungnahmen.
Der Beschluss enthält unter anderem:
- Das bewertete Ausmaß des Zusatznutzens
- die Aussagewahrscheinlichkeit (z. B. Anhaltspunkt, Hinweis oder Beleg)
- Berechnungen rund um die Jahrestherapiekosten
- Angaben zu den Patient:innenzahlen
- sowie Vorgaben zur qualitätsgesicherten Anwendung.
Mit seinem Beschluss legt der G-BA verbindlich fest, wie der Zusatznutzen des Arzneimittels nach den geltenden Bewertungsmaßstäben eingestuft wird. Diese Einstufung bildet die Grundlage für die anschließenden Preisverhandlungen.
Schritt 4: Preisverhandlung mit dem GKV-Spitzenverband
Auf den Beschluss des G-BA folgt die Phase der Preisverhandlung. Ziel ist die Festlegung eines Erstattungsbetrags für das neue Arzneimittel.
An den Verhandlungen sind mehrere Akteure beteiligt. Die eigentlichen Verhandlungspartner sind:
- das pharmazeutische Unternehmen
- der GKV-Spitzenverband
An den Verhandlungsterminen können beziehungsweise sollen weitere Vertreter:innen teilnehmen. So soll ein:e Vertreter:in einer Krankenkasse Versorgungsaspekte einbringen. Auch ein:e Vertreter:in des Verbands der Privaten Krankenversicherung (PKV) kann als Gast teilnehmen. Der Erstattungsbetrag wird jedoch zwischen dem pharmazeutischen Unternehmen und dem GKV-Spitzenverband vereinbart.
Zentrale Grundlage der Verhandlungen ist der im Verfahren festgelegte Zusatznutzen des Arzneimittels. Darüber hinaus fließen insbesondere die Jahrestherapiekosten der Vergleichstherapie sowie weitere gesetzliche Vorgaben zur Preisbildung in die Verhandlungen ein. Es gibt zudem eine Rahmenvereinbarung zwischen dem GKV-Spitzenverband und den Pharmaverbänden, welche die konkreten Maßstäbe für die Erstattungsbetragsverhandlungen festlegt.
Das Ergebnis ist der sogenannte Erstattungsbetrag. Dieser gilt als bundesweit einheitlicher Abgabepreis für das Arzneimittel und ist maßgeblich für die Versorgung von gesetzlich und privat Versicherten sowie Selbstzahler:innen.
Was passiert bei keiner Einigung?
Kommt es in den Preisverhandlungen zwischen dem pharmazeutischen Unternehmen und dem GKV-Spitzenverband zu keiner Einigung, wird eine unabhängige Schiedsstelle eingeschaltet.
Diese Schiedsstelle trifft auf Basis der vorliegenden Daten und des G-BA-Beschlusses einen verbindlichen Schiedsspruch, der den Erstattungsbetrag festlegt. Dieser ersetzt in diesem Fall die ausgebliebene Verhandlungslösung und ist ebenfalls bundesweit gültig.
Aktuelle News zum Thema Gesundheitswirtschaft


Zusätzliche Regelungen im AMNOG-Verfahren
Neben dem regulären Ablauf gibt es im AMNOG-Verfahren eine Reihe von zusätzlichen Regelungen, die je nach Arzneimittel oder Versorgungssituation greifen können.
Dazu zählen unter anderem:
- Orphan Drugs (Arzneimittel für seltene Erkrankungen): Der Zusatznutzen gilt durch die vorangegangene Bestätigung des Orphan Drug-Status mit europäischer Zulassung i. d. R. zunächst als belegt; der G-BA bewertet vor allem dessen Ausmaß (§ 35a Abs. 1 Satz 11 SGB V).
- Reserveantibiotika: Unter bestimmten Voraussetzungen können Reserveantibiotika auf Antrag von der Dossierpflicht freigestellt werden (§ 35a Abs. 1c SGB V).
- Freistellung wegen geringfügiger GKV-Ausgaben: Arzneimittel können von der Nutzenbewertung ausgenommen werden, wenn die erwarteten Kosten für die gesetzliche Krankenversicherung eine bestimmte Schwelle nicht überschreiten (§ 35a Abs. 1a SGB V).
- Neubewertungen: Eine erneute Nutzenbewertung ist möglich, wenn neue wissenschaftliche Erkenntnisse vorliegen oder sich das Anwendungsgebiet eines Arzneimittels erweitert (§ 35a Abs. 5 SGB V).
EU-HTA und nationale Dossierpflicht
Mit der Einführung des EU-HTA-Verfahrens seit 2025 erfolgt erstmals eine gemeinsame klinische Bewertung neuer Arzneimittel auf europäischer Ebene. Diese Bewertung ist den nationalen Verfahren – wie dem AMNOG – vorgelagert und soll insbesondere Doppelarbeit vermeiden sowie die Qualität und Vergleichbarkeit der Bewertungen in Europa verbessern. Das heißt: Auch wenn die klinische Bewertung der Studien auf europäischer Ebene erfolgt, verbleibt die Beurteilung des Zusatznutzens und die Preisgestaltung in der nationalen Zuständigkeit.
Trotz dieser europäischen Vorbewertung bleibt in Deutschland ein zentrales Element bestehen: Die Pflicht zur Einreichung eines nationalen Dossiers nach § 35a SGB V. Auch wenn Inhalte aus dem EU-Dossier genutzt werden können, muss das Dossier weiterhin nach den nationalen Vorgaben erstellt und eingereicht werden.
Der Grund: Bestimmte Informationen sind spezifisch für das deutsche Gesundheitssystem und können nicht durch die europäische Bewertung abgedeckt werden. Dazu zählen insbesondere:
- Patient:innenzahlen im deutschen Versorgungskontext
- Kosten für die gesetzliche Krankenversicherung (GKV)
- Anforderungen an eine qualitätsgesicherte Anwendung.
Das EU-HTA ergänzt somit das AMNOG-Verfahren, ersetzt es jedoch nicht.
Fazit: Das AMNOG-Verfahren im Spannungsfeld von Innovation, Evidenz und Versorgung
Das AMNOG-Verfahren legt fest, wie der Zusatznutzen neuer Arzneimittel nach den gesetzlichen Vorgaben bewertet wird und bildet die Grundlage für die anschließenden Preisverhandlungen zwischen pharmazeutischen Unternehmen und dem GKV-Spitzenverband. Dabei bleibt der unmittelbare Zugang zu neuen Arzneimitteln nach ihrer Zulassung grundsätzlich bestehen.
Gleichzeitig ist das Verfahren Gegenstand einer kontinuierlichen gesundheitspolitischen und wissenschaftlichen Diskussion. Im Mittelpunkt steht unter anderem die Frage, wie der Zusatznutzen innovativer Therapien unter den geltenden Bewertungsmaßstäben am besten nachgewiesen werden kann und wie sich medizinischer Fortschritt, wissenschaftliche Evidenz und Versorgungspraxis angemessen miteinander verbinden lassen. Das AMNOG ist damit weit mehr als ein Verfahren zur Preisbildung. Es ist ein zentrales Instrument der Arzneimittelversorgung in Deutschland, dessen gesetzliche Grundlagen und Bewertungsmethoden regelmäßig überprüft und weiterentwickelt werden müssen.
Weitere Hintergrundinfos zum Thema Gesundheitspolitik
- https://www.g-ba.de/themen/arzneimittel/arzneimittel-richtlinie-anlagen/nutzenbewertung-35a/
- https://www.vfa.de/de/gesundheit-versorgung/gesundheitspolitik/amnog-schnell-erklaert.html
- https://www.pharmadeutschland.de/themen/arzneimittelpreise-und-regularien/amnog-verfahren/weiterentwicklung-des-amnog-fuer-eine-innovative-arzneimittelversorgung/
- https://www.vfa.de/de/gesundheit-versorgung/amnog
- https://www.pharmadeutschland.de/themen/arzneimittelpreise-und-regularien/amnog-verfahren/
- https://www.gesetze-im-internet.de/SGB_5/__35a.html
- https://www.gesetze-im-internet.de/am-nutzenv/__5.html
- https://health.ec.europa.eu/health-technology-assessment/overview_de
- https://www.g-ba.de/themen/arzneimittel/arzneimittel-richtlinie-anlagen/nutzenbewertung-35a/faqs/
- https://www.grpg.de/fileadmin/user_upload/PDF/RPG/RPG-02-2020-Netz.pdf
- https://www.gesetze-im-internet.de/am-nutzenv/__7.html
- https://www.gesetze-im-internet.de/am-nutzenv/__5.html
- https://www.bpi.de/newsroom/news-details/pharmadialog-diskussion-ueber-amnog-aenderungen-positives-signal
- https://www.vfa.de/de/gesundheit-versorgung/amnog/amnog-dossiervorlagen-reduzierung-noetig
- Jäcker A. (2020), Das AMNOG-Dilemma der Frühen Nutzenbewertung – Ökonomische Überlegungen zu strittigen Methodenfragen, RPG – Recht und Politik im Gesundheitswesen, Band 26, Heft 2, S. 39–52.